 EN
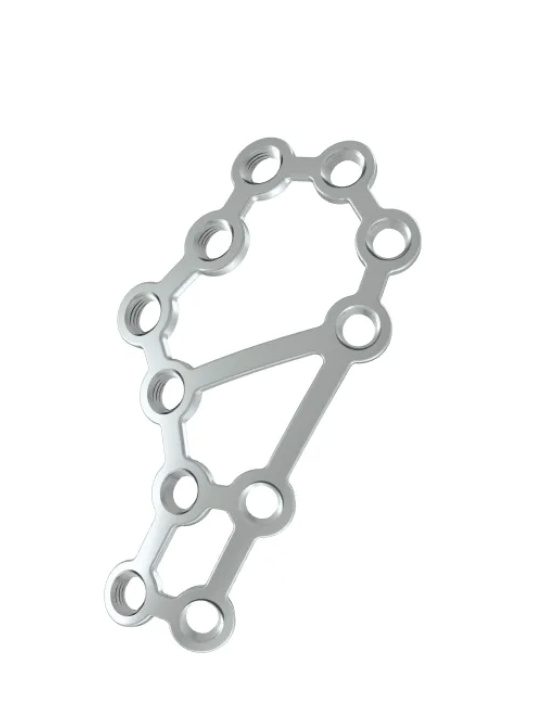
Die Herstellung orthopädischer Implantate, insbesondere knochenplatten , erfordert die strikte Einhaltung internationaler Standards und regulatorischer Rahmenbedingungen. Unternehmen, die in der Knochenplattenbranche tätig sind, müssen mehrere Zertifizierungen erwerben, um ihr Engagement für Qualität, Sicherheit und Konformität nachzuweisen. Diese Zertifizierungen bestätigen, dass ein Hersteller von Knochenplatten Anlagen und Verfahren betreibt, die den globalen Erwartungen an die Produktion medizinischer Geräte entsprechen oder diese übertreffen. Ohne die entsprechenden Zertifizierungen darf ein Hersteller von Knochenplatten seine Produkte in wichtigen Absatzmärkten nicht rechtlich vertreiben und kann weder das Vertrauen von Gesundheitsdienstleistern noch das von Patienten aufrechterhalten.
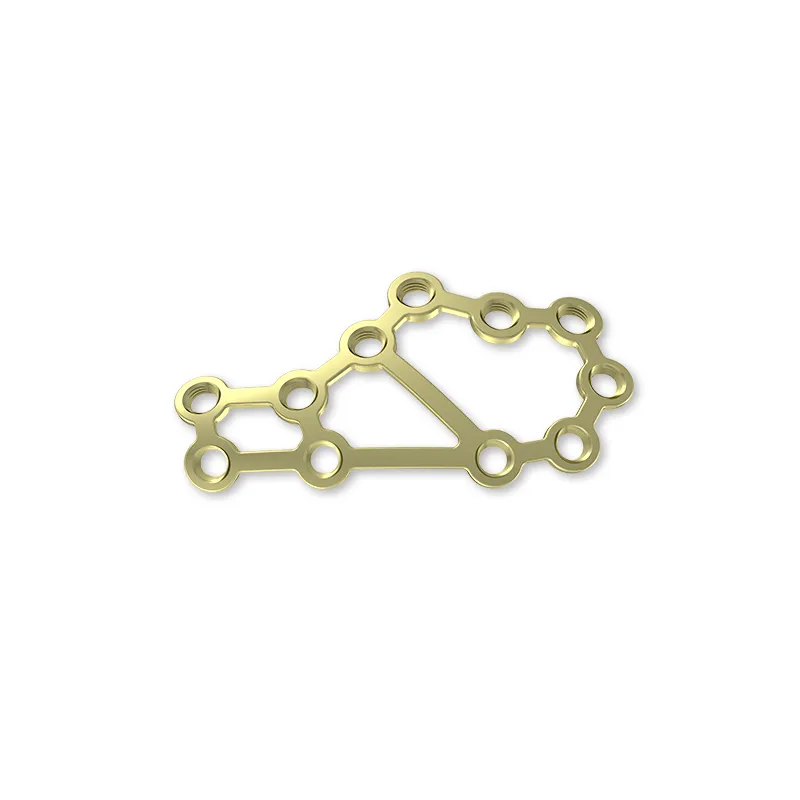
Regulierungsbehörden in Europa, Nordamerika und der Region Asien-Pazifik verlangen von Herstellern von Knochenplatten nachweisbare Dokumentation der Konformität im Rahmen anerkannter Zertifizierungsprogramme. Jede Zertifizierung spiegelt eine bestimmte Dimension operativer Exzellenz wider – sei es das Qualitätsmanagementsystem für die Fertigung, das Produktdesign, die Sterilisationsfähigkeit oder die Rückverfolgbarkeit. Ein Hersteller von Knochenplatten muss diese Anforderungen ausgewogen erfüllen und gleichzeitig Kosteneffizienz sowie eine wettbewerbsfähige Marktposition in einem stark regulierten Umfeld bewahren.
ISO-13485-Zertifizierung für das Qualitätsmanagement
Grundlagen der ISO-13485-Anforderungen
Die Norm ISO 13485 legt die Anforderungen an das Qualitätsmanagementsystem für Organisationen fest, die Medizinprodukte entwerfen, herstellen und vertreiben. Jeder Hersteller von Knochenplatten, der eine Vermarktung in regulierten Märkten anstrebt, muss die Zertifizierung nach ISO 13485 erlangen. Diese Zertifizierung belegt, dass der Hersteller von Knochenplatten systematische Verfahren zur Steuerung von Konstruktion, Produktion, Verifikation und Auslieferung von Medizinprodukten implementiert hat. ISO 13485 umfasst Regelungen zur Dokumentenkontrolle, Mitarbeiterschulung, Lieferantenmanagement und Nachmarktaufsicht – allesamt zwingend vorgeschriebene Elemente für Hersteller von Knochenplatten.
Ein Hersteller von Knochenplatten, der die ISO-13485-Zertifizierung erlangt, muss sich strengen Audits durch externe Prüfstellen unterziehen, die sämtliche Aspekte der Produktionsumgebung bewerten. Der Auditprozess prüft Bedingungen in Reinräumen, Kalibrierung der Geräte, Rückverfolgbarkeit von Chargen sowie korrektive Maßnahmen, die speziell für die Herstellung von Knochenplatten gelten. Für einen Hersteller von Knochenplatten stellt diese Zertifizierung einen Nachweis für Chirurgen, Krankenhaus-Einkaufsteams und Aufsichtsbehörden dar, dass das Unternehmen weltweit anerkannte Fertigungsstandards einhält.
Implementierungs- und Auditprozess
Ein Hersteller von Knochenplatten investiert typischerweise sechs bis achtzehn Monate in die Implementierung der ISO-13485-Protokolle vor der Zertifizierungsprüfung. Der Hersteller von Knochenplatten muss jeden Schritt des Entwurfs und der Produktion dokumentieren, Qualitäts-Handbücher erstellen und alle Mitarbeitenden in den relevanten Verfahren schulen. Während der Prüfung überprüfen externe Gutachter, ob die tatsächlichen Praktiken des Herstellers von Knochenplatten mit den dokumentierten Verfahren übereinstimmen. Für die fortlaufende Konformität unterzieht sich ein Hersteller von Knochenplatten jährlich Überwachungsprüfungen und alle drei Jahre einer vollständigen Neuzertifizierung.
Regulatorische Genehmigungen und marktspezifische Zertifizierungen
FDA-Freigabe und 510(k)-Anforderungen
In den Vereinigten Staaten muss jeder Hersteller von Knochenplatten, der den Markt betreten möchte, eine Zulassung der FDA über einen 510(k)-Antrag, den de-novo-Weg oder die vorherige Marktzulassung (PMA) erhalten. Die meisten Hersteller von Knochenplatten wählen den 510(k)-Weg und weisen damit die weitgehende Äquivalenz zu bereits auf dem Markt befindlichen Vergleichsgeräten nach. Der Hersteller von Knochenplatten muss detaillierte technische Spezifikationen, Daten zur Biokompatibilität, Validierungen des Sterilisationsverfahrens sowie klinische Nachweise einreichen, aus denen hervorgeht, dass das neue Knochenplattendesign wie vorgesehen funktioniert. Die FDA-Zulassung ist eine zwingende Voraussetzung, die weltweit regulatorische Glaubwürdigkeit verleiht, da viele internationale Käufer die FDA-Freigabe als Qualitätsnachweis heranziehen.
Ein Hersteller von Knochenplatten muss zudem eine nach der Quality System Regulation (QSR) konforme Einrichtung betreiben, die sich weitgehend mit ISO 13485 überschneidet, jedoch zusätzliche, spezifische Erwartungen der FDA umfasst. Der Hersteller von Knochenplatten muss Systeme zur Meldung unerwünschter Ereignisse einrichten und die behördliche Korrespondenz mit der FDA pflegen. Diese fortlaufende Beziehung erfordert, dass der Hersteller von Knochenplatten die FDA über alle wesentlichen Änderungen am Design oder an Verbesserungen des Fertigungsprozesses informiert, die die Sicherheit oder Leistung der Knochenplatten beeinflussen.
Europäische Verordnung für Medizinprodukte (MDR) und CE-Kennzeichnung
Europäische Märkte verlangen von Herstellern von Knochenplatten die Einhaltung der Verordnung über Medizinprodukte (MDR 2017/745). Ein Hersteller von Knochenplatten muss die CE-Kennzeichnung erwerben, die bestätigt, dass die Knochenplatte die wesentlichen Sicherheits- und Leistungsanforderungen erfüllt. Der Hersteller von Knochenplatten muss mit einer benannten Stelle zusammenarbeiten, die die Konformitätsbewertung durchführt und die technische Dokumentation prüft. Für Geräte der Klasse II, zu denen die meisten Knochenplatten gehören, muss der Hersteller von Knochenplatten die Konformität mittels Qualitätsmanagement für Konstruktion und Fertigung nachweisen. Der CE-Kennzeichnungsprozess verlangt vom Hersteller von Knochenplatten die Führung detaillierter Risikomanagementakten, Konstruktionshistorienakten und klinischer Bewertungsberichte.
Materialzertifizierung und Biokompatibilitätsstandards
ISO 5832 und Materialvorgaben
Knochenplatten werden üblicherweise aus Edelstahl, Titan oder speziellen Legierungen hergestellt, die strenge Materialstandards erfüllen müssen. Jeder Hersteller von Knochenplatten muss Materialien von Lieferanten beziehen, die eine ISO-5832-Zertifizierung vorlegen, die Zusammensetzung, mechanische Eigenschaften und Reinheitsanforderungen für metallische orthopädische Implantate festlegt. Der Hersteller von Knochenplatten muss die Materialzertifikate für jede Charge überprüfen und Rückverfolgbarkeitsunterlagen führen, die fertige Knochenplatten mit den Chargen der Rohmaterialien verknüpfen. Diese Materialzertifizierung stellt sicher, dass ein Hersteller von Knochenplatten keine fehlerhaften oder minderwertigen Materialien versehentlich in die Produktion einführt.
Biokompatibilitätstests nach ISO 10993
Ein Hersteller von Knochenplatten muss umfassende Biokompatibilitätstests gemäß den ISO-10993-Normen durchführen, bevor ein neues Knochenplattendesign auf den Markt gebracht wird. Der Hersteller von Knochenplatten beauftragt unabhängige Labore mit der Bewertung von Zytotoxizität, Sensibilisierung, Reizwirkung und systemischer Toxizität anhand von Knochenplattenproben. Die Biokompatibilitätszertifizierung nach ISO 10993 belegt, dass ein Knochenplattendesign bei der Implantation in menschliches Gewebe keine schädliche biologische Reaktion hervorruft. Der Hersteller von Knochenplatten muss alle Testergebnisse dokumentieren und als Teil der technischen Unterlagen archivieren. Die Biokompatibilitätszertifizierung ist sowohl von der FDA als auch von den europäischen Vorschriften vorgeschrieben und stellt daher ein zwingend erforderliches Element für jeden Hersteller von Knochenplatten dar, der in bedeutende Märkte eintreten möchte.
Sterilisation und zusätzliche Konformitätsanforderungen
Validierung der Sterilisation und ISO 11135
Die meisten Knochenplatten werden vor dem Versand an Krankenhäuser und chirurgische Zentren mit Ethylenoxid (EO)-Gas sterilisiert. Ein Hersteller von Knochenplatten muss die Sterilisationsverfahren gemäß der Norm ISO 11135 validieren, die Parameter zur Erzielung einer ausreichenden Sterilisationswirksamkeit festlegt. Der Hersteller von Knochenplatten muss nachweisen, dass die EO-Sterilisation die mikrobielle Belastung auf akzeptable Werte senkt, ohne das Material der Knochenplatte oder deren mechanischen Eigenschaften zu beschädigen. Für die Validierung der Sterilisation muss der Hersteller von Knochenplatten mehrere Testzyklen durchführen und entsprechende Dokumentationen für die zuständigen Aufsichtsbehörden bereitstellen.
Über die erste Validierung hinaus muss ein Hersteller von Knochenplatten eine laufende Prozessüberwachung mittels biologischer und chemischer Indikatoren durchführen, die innerhalb der Sterilisationsladungen platziert werden. Jede Charge von Knochenplatten, die vom Hersteller von Knochenplatten produziert wird, unterliegt vor der Freigabe einer Verifizierungsprüfung. Die Einhaltung der ISO 11135 stellt sicher, dass eine Knochenplatte, die den Operationssaal erreicht, frei von Krankheitserregern ist und für die chirurgische Implantation sicher ist. Die Sterilisationszertifizierung eines Herstellers von Knochenplatten wirkt sich unmittelbar auf das Risiko von Produkt-Rückrufen und die Haftungsbelastung aus.
Rückverfolgbarkeits- und Chargenverfolgungszertifizierung
Regulierungsbehörden verlangen, dass ein Hersteller von Knochenplatten eine vollständige Rückverfolgbarkeit vom Erhalt der Rohstoffe bis zur endgültigen Sterilisation und Auslieferung sicherstellt. Der Hersteller von Knochenplatten muss Chargenverfolgungssysteme einführen, die jede fertige Knochenplatte mit ihren Bestandteilen, Herstellungsdaten, Sterilisationszyklus und Distributionsunterlagen verknüpfen. Diese Rückverfolgbarkeitszertifizierung ermöglicht es einem Hersteller von Knochenplatten, bei Auftreten eines Sicherheitsproblems rasch Rückrufe durchzuführen. Moderne Hersteller von Knochenplatten nutzen Seriennummern- und Barcode-Systeme, um die Rückverfolgbarkeit zu automatisieren und so ihr Engagement für die Überwachung nach dem Inverkehrbringen sowie für die Patientensicherheit zu belegen.
FAQ
Welche Zertifizierung ist für einen Hersteller von Knochenplatten am kritischsten?
ISO 13485 gilt allgemein als die grundlegende Zertifizierung, da sie den Rahmen für das Qualitätsmanagementsystem festlegt, der sämtliche anderen Compliance-Bemühungen unterstützt. Ohne ISO 13485 kann ein Hersteller von Knochenplatten FDA-, europäische oder andere regulatorische Anforderungen nicht sinnvoll umsetzen. Knochenplattenhersteller müssen jedoch alle Zertifizierungen als miteinander verknüpft betrachten: Jede adressiert eine spezifische Dimension der Konformität, und gemeinsam gewährleisten sie Produktsicherheit und regulatorische Zulassung.
Wie lange dauert es in der Regel, bis ein Hersteller von Knochenplatten alle erforderlichen Zertifizierungen erlangt?
Ein Hersteller von Knochenplatten benötigt in der Regel 18 bis 36 Monate, um eine umfassende Zertifizierungsabdeckung zu erreichen. Die Implementierung der ISO 13485 dauert 6 bis 18 Monate, die Biokompatibilitäts- und Sterilisationsvalidierung erfordert 3 bis 6 Monate, und die FDA- oder CE-Kennzeichnungsverfahren können je nach Komplexität 6 bis 18 Monate in Anspruch nehmen. Ein Hersteller von Knochenplatten verkürzt diesen Zeitplan, indem er sämtliche Dokumentationspakete parallel vorbereitet und regulatorische Berater mit Erfahrung in Medizinprodukt-Zulassungswegen einbindet.
Sind Zertifizierungen für jedes einzelne Knochenplattendesign erforderlich, oder kann ein Hersteller von Knochenplatten bestehende Zulassungen wiederverwenden?
Ein Hersteller von Knochenplatten kann die bestehende ISO-13485-Zertifizierung für alle Produktlinien nutzen, doch erhebliche Konstruktionsänderungen erfordern neue Biokompatibilitätstests und regulatorische Anträge. Ein Hersteller von Knochenplatten kann 510(k)-Anträge einreichen, falls neue Konstruktionen im Wesentlichen äquivalent zu Vergleichsgeräten sind, was den Marktzugang beschleunigt. Allerdings müssen Hersteller von Knochenplatten die zuständigen Behörden über sämtliche Änderungen an Material, Konstruktion oder Fertigungsverfahren informieren, die Sicherheit oder Leistung beeinträchtigen könnten. Die Strategie eines Herstellers von Knochenplatten hängt davon ab, inwieweit die neue Knochenplatte sich von bereits zugelassenen Produkten unterscheidet.
Inhaltsverzeichnis
- ISO-13485-Zertifizierung für das Qualitätsmanagement
- Regulatorische Genehmigungen und marktspezifische Zertifizierungen
- Materialzertifizierung und Biokompatibilitätsstandards
- Sterilisation und zusätzliche Konformitätsanforderungen
-
FAQ
- Welche Zertifizierung ist für einen Hersteller von Knochenplatten am kritischsten?
- Wie lange dauert es in der Regel, bis ein Hersteller von Knochenplatten alle erforderlichen Zertifizierungen erlangt?
- Sind Zertifizierungen für jedes einzelne Knochenplattendesign erforderlich, oder kann ein Hersteller von Knochenplatten bestehende Zulassungen wiederverwenden?