 EN
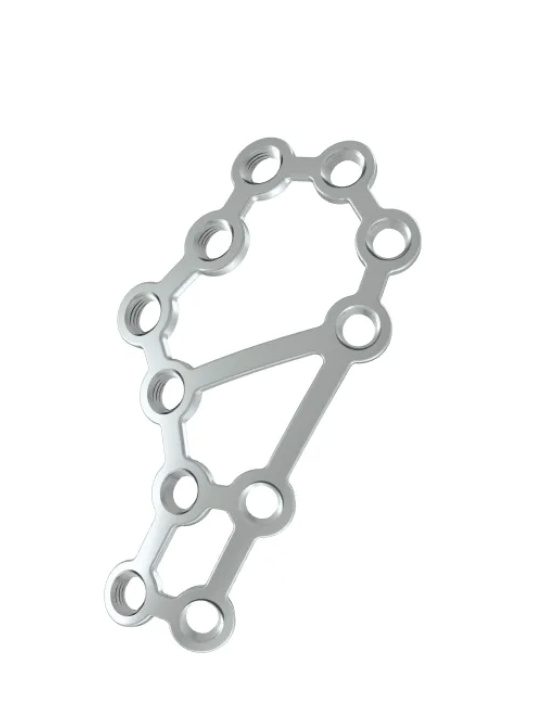
ייצור של שתלים אורתופדיים, במיוחד לוחות עצמות , דורש התאמה מחמירה לסטנדרטים בינלאומיים ולמסגרות רגולטוריות. חברות העוסקות בתעשייה של לוחות עצם חייבות להשיג אישורים מרובים כדי להוכיח את התחייבותן לאיכות, לבטיחות ולתאימות. אישורים אלו מאשרים כי יצרן לוחות עצם מפעיל מתקנים ותהליכים שמתאימים או עולים על הציפיות הבינלאומיות לייצור ציוד רפואי. ללא אישורים מתאימים, יצרן לוחות עצם אינו רשאי לשווק את מוצריו באופן חוקי בשווקים מרכזיים, ולא יוכל לשמור על האמון של ספקי שירותי הבריאות והחולים.
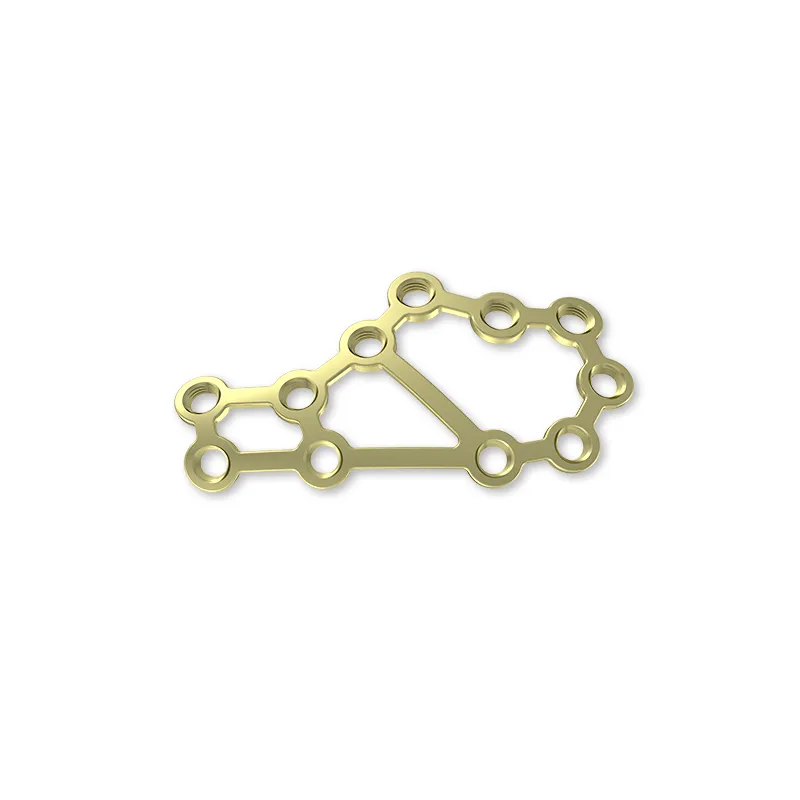
רשויות רגולטוריות באירופה, בצפון אמריקה ובאזור אסיה-הפסיפיק דורשות מייצרני לוחות עצם לשמור על הוכחות מתועדות של התאמה לתכניות אישור מוסכמות. כל אישור משקף ממד ספציפי של מצוינות תפעולית, בין אם במערכות איכות ייצור, בעיצוב מוצר, בכושר סטריליזציה או באחראיות. יצרן לוחות עצם חייב לאזן את הדרישות הללו תוך שמירה על יעילות עלות ומערכת תחרותית בשוק שמבוקר קפדנית.
אישור ISO 13485 לניהול איכות
הבנת דרישות ה-ISO 13485
תקן ה-ISO 13485 קובע את דרישות מערכת ניהול האיכות לארגונים שמעצבים, מייצרים ומפיצים ציוד רפואי. כל יצרן של לוחיות עצם שמעוניין להפיץ את מוצריו בשווקים מוסדרים חייב להשיג אישור תקן ה-ISO 13485. אישור זה מעיד על כך שיצרן לוחיות העצם יישם תהליכים שיטתיים לבקרת העיצוב, הייצור, האימות והאספקה של הציוד הרפואי. תקן ה-ISO 13485 כולל נושאים כגון בקרת מסמכים, הכשרת עובדים, ניהול ספקים ופרוטוקולי עקוב אחר השוק שלא ניתן לוותר עליהם לייצור לוחיות עצם.
יצרן לוחיות עצם שמקבל את אישור ה-ISO 13485 חייב לעבור ביקורות צד ג' קפדניות המערבות בדיקה של כל תחום בסביבת הייצור. תהליך הביקורת בודק את תנאי החדר הנקי, את קליבר הציוד, את אפשרות המעקב אחר מנות ייצור ואת הליכי הפעולה התיקוניים שמיועדים במיוחד לייצור לוחיות עצם. עבור יצרן לוחיות עצם, אישור זה מהווה ראייה לרופאים אורתופדים, לצוותי הקנייה בבתי חולים ולסוכנויות הרגולטוריות שהחברה שומרת על דיסציפלינה ייצור ברמה עולמית.
תהליך ההטמעה והביקורת
יצרן לוחיות עצם משקיע בדרך כלל 6 עד 18 חודשים ביישום פרוטוקולי ISO 13485 לפני ביקורת האישור. יצרן לוחיות העצם חייב לתעד כל שלב בתכנון וביצור, ליצור מדריכי איכות ולאמן את כל אנשי הצוות על ההליכים הרלוונטיים. במהלך הביקורת, מעריכים חיצוניים בודקים שהמעשים הממשיים של יצרן לוחיות העצם תואמים לנהלים המעודדים. לשם שמירה על עמידה מתמשכת, יצרן לוחיות העצם עובר ביקורות מעקב מדי שנה ואישור מחדש מלא כל שלוש שנים.
אישורים רגולטוריים ותעודות ספציפיות לשוק
הסדרה של ה-FDA והדרישות ל-510(k)
בארצות הברית, כל יצרן של לוחיות עצם שמעוניין להיכנס לשוק חייב להשיג את אישור ה-FDA באמצעות הגשה לפי סעיף 510(k), דרך de novo או אישור טרום שיווקי. רוב יצרני לוחיות העצם בוחרים בדרך של 510(k), על ידי הצגת שקיפות מהותית מול מכשירים קדימים שכבר בשוק. היצרן חייב להגיש مواصفות טכניות מפורטות, נתונים על תאימות ביולוגית, אימות סטריליזציה וראיות קליניות המוכיחות שהעיצוב החדש של לוחית העצם פועל כמתוכנן. אישור ה-FDA הוא תנאי מקדים שמייסד את האמינות التنظימית ברחבי העולם, מאחר שרבים מהקונים הבינלאומיים משתמשים באישור ה-FDA כמדד לאבטחת איכות.
יצרן לוחיות עצם חייב גם להחזיק מתקן שמתאים לתקנות מערכת האיכות (QSR), אשר חופפות במידה רבה עם תקן ISO 13485, אך כוללות דרישות נוספות שנקבעו על ידי ה-FDA. יצרן לוחיות עצם חייב להקים מערכות דיווח על אירועים שליליים ולשמור על תקשורת רגולטורית עם ה-FDA. היחס ההדדי הזה, שמתמשך לאורך זמן, דורש מהיצרן לעדכן את ה-FDA על כל שינוי משמעותי בעיצוב או בשיפורים בתהליך הייצור שמשפיעים על הבטיחות או על הביצועים של לוחיות העצם.
התקנות האירופאיות להתקני רפואה (MDR) וסימון ה-CE
השווקים האירופאיים דורשים מהיצרנים של לוחיות עצם לעמוד בתקנות מכשירי הרפואה (MDR 2017/745). יצרן לוחיות עצם חייב להשיג את סימן ה-CE, אשר מאשר כי הלוחית עומדת בדרישות הבטיחות והביצוע הבסיסיות. יצרן לוחיות העצם חייב לעבוד עם גוף מתווכח שמבצע הערכת התאמה ובודק את המסמכים הטכניים. עבור מכשירים מדרגה II, כמו רוב לוחיות העצם, יצרן לוחיות העצם חייב להוכיח את ההתאמה באמצעות ביטחון איכות של העיצוב והייצור. תהליך סימן ה-CE דורש מיצרן לוחיות העצם לשמור קבצים מפורטים של ניהול הסיכונים, קבצי היסטוריית העיצוב ודוחות הערכה קלינית.
תעודת חומר ותקנים לביו־תאימות
ISO 5832 ותנאי החומר
לוחות עצם מיוצרים בדרך כלל מפלדת אל חלד, טיטניום או סגסוגות מיוחדות שחייבות לעמוד בתקנים חומציים קפדניים. כל יצרן לוחות עצם חייב לרכוש חומרים מספקים שמספקים אישור תקן איזו 5832, המפרט את הרכבה, התכונות המכאניות ודרישות הטהרה לחומרים מתכתיים המשמשים כמטענים אורתופדיים. יצרן לוחות העצם חייב לאמת את אישורי החומר של כל партиיה ולשמור רשומות זיהוי המקשרות בין לוחות העצם המוגמרים לבין партиות החומר הגלמי. אישור החומר הזה מבטיח שיצרן לוחות עצם לא יוכל להכניס בטעות חומרים פגומים או נחותים לתהליך הייצור.
בדיקות תאימות ביולוגית לפי תקן ISO 10993
יצרן לוחיות עצם חייב לבצע בדיקות נרחבות של תאימות ביולוגית לפי תקנות ה-ISO 10993 לפני שמשחרר כל עיצוב חדש של לוחית עצם. יצרן לוחיות העצם פונה למעבדות עצמאיות כדי להעריך רעילות לתאים, רגישות, התגרות ורעילות מערכתית באמצעות דוגמיות של לוחיות עצם. אישור תאימות ביולוגית לפי ה-ISO 10993 מוכיח שעיצוב לוחית עצם אינו גורם לתגובה ביולוגית מזיקה בעת השתלה ברקמה האנושית. יצרן לוחיות העצם חייב לתעד את כל תוצאות הבדיקות ולשמור אותן כחלק מהקובץ הטכני. אישור תאימות ביולוגית נדרש הן על ידי ה-FDA והן על ידי התקנות האירופאיות, ולכן הוא אלמנט חובה לכל יצרן לוחיות עצם הנכנס לשווקים מרכזיים.
איסוף ותקנים נוספים של עמידות
אימות איסוף ו-ISO 11135
לרוב לוחות העצם מוסטרלים באמצעות גז אוקסיד אתילן (EO) לפני המשלוח לבתי חולים ומراكז ניתוח. יצרן לוחות עצם חייב לאמת את תהליכי הסטריליזציה לפי תקני ה-ISO 11135, אשר מגדירים פרמטרים להשגת יעילות סטריליזציה מספקת. יצרן לוחות העצם חייב להוכיח שסטריליזציית EO מפחיתה את עומס המיקרואורגניזמים לרמות מקובלות, מבלי לפגוע בחומר הלוח או בתכונותיו המכאניות. אימות הסטריליזציה דורש מהיצרן לבצע מספר מחזורים של בדיקות ולספק מסמכים לרשויות הרגולציה.
מעבר לאימות הראשוני, יצרן לוחיות עצם חייב לבצע ניטור תהליך מתמשך באמצעות מדדים ביולוגיים וכימיים המוצבים בתוך מטעני הסטריליזציה. כל партиיה של לוחיות עצם המיוצרת על ידי יצרן לוחיות עצם עוברת בדיקות אימות לפני השחרור שלה. התאמה לתקן ISO 11135 מבטיחה שלוחית עצם שמגיעה לחדר הניתוח היא חפה מפתוגנים ובטוחה להשתלה כירורגית. האישור לסטריליזציה של יצרן לוחיות עצם משפיע ישירות על סיכון הפקת המוצר מהשוק ועל החשיפה לתביעות.
אישור זיהוי ומעקב אחר партиות
סוכנויות רגולטוריות דורשות שיצרן צלעות עצם ישמור על אפשרות לעקוב אחר המוצרים מהרגע בו נקלטו החומרים הגלמיים ועד לשלב הסטריליזציה הסופי והמשלוח. יצרן צלעות העצם חייב ליישם מערכות מעקב לפי סדרה שמקשרות כל צלע עצם מוגמרת עם החומרים המרכיבים אותה, תאריכי הייצור, מחזור הסטריליזציה ורשומות ההתפלגות. אישור זה של אפשרות לעקוב אחר המוצרים מאפשר ליצרן צלעות עצם לבצע משיכות מהירות במקרה שמתגלה בעיה בטיחותית. יצרני צלעות עצם מודרניים משתמשים במערכות סריאליות ובקודות קוליות לאוטומציה של האפשרות לעקוב אחר המוצרים, ובכך מפגינים מחויבות למערכת ניטור לאחר השיווק ולבטיחות המטופלים.
שאלות נפוצות
אילו אישור הוא החשוב ביותר שיצרן צלעות עצם חייב להשיג?
סטנדרט אייסו 13485 נחשב לאמנת היסוד, משום שהוא קובע את מסגרת מערכת ניהול האיכות שמאפשרת את כל מאמצי ההתאמה האחרים. ללא הסטנדרט אייסו 13485, יצרן צלעות עצם לא יכול ליישם באופן משמעותי את דרישות ה־FDA, אירופה או רגולציות אחרות. עם זאת, יצרני צלעות עצם חייבים להתייחס לכל האמונות כאל חלק בלתי נפרד זה מזה; כל אחת מהן עוסקת בממד ספציפי של התאמה, ויחד הן מבטיחות את בטיחות המוצר ואת אישור הרשויות.
כמה זמן בדרך כלל נדרש ליצרן צלעות עצם כדי להשיג את כל האמונות הדרושות?
יצרן לוחיות עצם בדרך כלל דורש 18 עד 36 חודשים כדי להשיג תקיפות רגולטורית מקיפה. יישום הסטנדרט ISO 13485 דורש 6 עד 18 חודשים, אימות ביוקומפטביליות ואיזון דורשים 3 עד 6 חודשים, ותהליכי אישור ה-FDA או סימון ה-CE עלולים להימשך 6 עד 18 חודשים, תלוי במורכבות. יצרן לוחיות עצם יכול לקצר את השגרה הזו על ידי הכנת כל חבילות המסמכים במקביל, ובשיתוף פעולה עם יועצים רגולטוריים בעלי ניסיון במסלולי מכשירים רפואיים.
האם יש צורך באישורים עבור כל עיצוב של לוחית עצם, או שיצרן לוחיות עצם יכול להשתמש שוב באישורים קיימים?
יצרן לוחיות עצם יכול לנצל את אישור ה-ISO 13485 הקיים לכל קווי המוצרים, אך שינויים משמעותיים בעיצוב מחייבים בדיקות חדשות של תאימות ביולוגית והגשות רגולטוריות חדשות. יצרן לוחיות עצם יכול להגיש הגשות 510(k) אם העיצובים החדשים שווים במידה רבה למכשירים בסיסיים, מה שמאיץ את כניסת המוצר לשוק. עם זאת, יצרני לוחיות עצם חייבים להודיע לרשויות הרישוי על כל שינוי בחומר, בעיצוב או בתהליך הייצור שיכול להשפיע על הבטיחות או על הביצועים. האסטרטגיה שיבחר יצרן לוחיות עצם תלויה במידת ההבדל בין הלוחית החדשה לבין המוצרים שהוסמכו כבר.