 EN
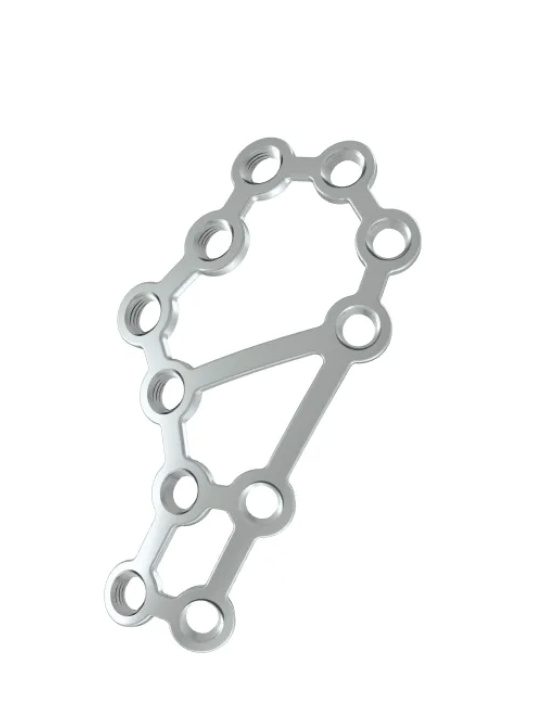
整形外科用インプラント、特に 骨プレート の製造には、国際規格および規制枠組みを厳格に遵守する必要があります。骨板業界で事業を展開する企業は、品質・安全性・コンプライアンスへの取り組みを示すために、複数の認証を取得しなければなりません。これらの認証は、骨板メーカーが、医療機器の生産に関して国際的に期待される水準を満たす、あるいは上回る施設および工程を有していることを確認するものです。適切な認証を取得しない限り、骨板メーカーは主要市場において製品を法的に流通させることができず、医療関係者や患者からの信頼も維持できません。
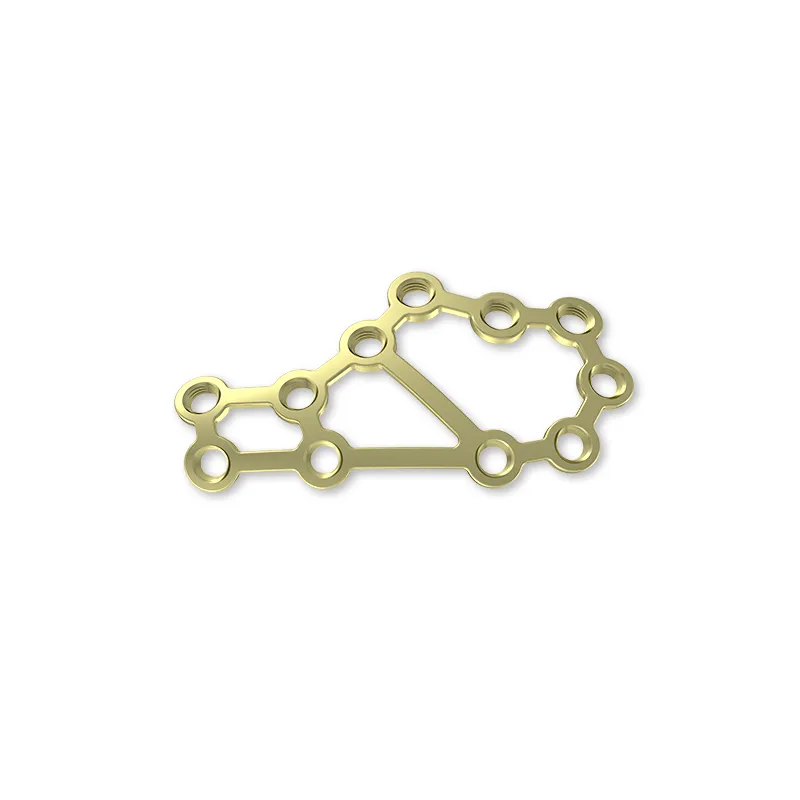
欧州、北米、アジア太平洋地域の規制当局は、骨板メーカーに対し、認定プログラムを通じた適合性の文書による証明を維持することを義務付けています。各認定は、製造品質管理システム、製品設計、滅菌能力、トレーサビリティなど、業務の優れた実践の特定の側面を反映しています。骨板メーカーは、こうした要件を満たしつつ、コスト効率性と、厳格に規制された市場における競争力の両立を図る必要があります。
品質マネジメントに関するISO 13485認証
ISO 13485の要求事項の理解
ISO 13485規格は、医療機器の設計、製造、販売を行う組織の品質マネジメントシステムに関する要求事項を定めたものです。規制対象市場への販売を目指す骨板メーカーは、すべてISO 13485認証を取得しなければなりません。この認証は、当該メーカーが医療機器の設計、製造、検証、納入に至るまで、一貫したプロセスを確立・運用していることを示すものです。ISO 13485では、文書管理、従業員教育、サプライヤー管理、上市後監視といった項目が規定されており、これらは骨板メーカーにとって必須の要件です。
ISO 13485認証を取得する骨板メーカーは、生産環境のあらゆる側面を評価する厳格な第三者監査を受ける必要があります。監査では、クリーンルームの状態、機器の校正、ロット単位でのトレーサビリティ、および骨板製造に特有の是正措置手順などが確認されます。骨板メーカーにとって、この認証は、外科医、病院の調達部門、および規制当局に対し、当社が世界水準の製造管理体制を維持していることを証明するものです。
導入および監査プロセス
骨プレート製造業者は、認証審査を受ける前に、通常6~18か月かけてISO 13485の手順を導入します。製造業者は設計および製造のすべての工程を文書化し、品質マニュアルを作成し、関連する手順について全従業員を教育しなければなりません。審査では、外部の審査員が、製造業者の実際の業務が文書化された手順と一致しているかどうかを確認します。継続的な適合性を確保するため、製造業者は毎年監視審査を受け、3年ごとに完全な再認証を受ける必要があります。
規制承認および市場固有の認証
米国FDAの承認および510(k)要件
米国では、骨板メーカーが市場参入を目指す場合、510(k)申請、デ・ノボ承認ルート、または事前市場承認(PMA)のいずれかを通じてFDAの承認を取得する必要があります。大多数の骨板メーカーは、既に市場に出ている類似製品(プレディケート・デバイス)との実質的同等性を証明することで、510(k)ルートを選択します。メーカーは、詳細な技術仕様書、生体適合性データ、滅菌バリデーション、および新規骨板設計が意図した通りに機能することを示す臨床的根拠を提出しなければなりません。FDA承認は、世界的な規制上の信頼性を確立するための前提条件であり、多くの海外バイヤーが品質保証の基準としてFDA承認を参照しています。
骨板製造業者は、品質システム規制(QSR)に準拠した施設を維持する必要があります。これはISO 13485と大きく重複しますが、米国FDA特有の追加要件も含みます。また、骨板製造業者は、副作用・事故報告制度を確立し、FDAとの規制関連の文書やり取りを継続的に管理しなければなりません。この継続的な関係においては、骨板の安全性または性能に影響を及ぼす重要な設計変更や製造工程の改善について、製造業者がFDAへ随時報告することが求められます。
欧州医療機器規則(MDR)およびCEマーク
欧州市場では、骨板メーカーが医療機器規則(MDR 2017/745)を遵守する必要があります。骨板メーカーは、骨板が基本的な安全性および性能要件を満たしていることを証明するCEマークを取得しなければなりません。また、骨板メーカーは、適合性評価を実施し技術文書を審査する公告機関と連携する必要があります。ほとんどの骨板に該当するクラスII医療機器の場合、骨板メーカーは設計および製造の品質保証を通じて適合性を証明しなければなりません。CEマーク取得プロセスでは、骨板メーカーが詳細なリスク管理ファイル、設計履歴ファイル、臨床評価報告書を整備・維持することが求められます。
材料証明書および生体適合性基準
ISO 5832および材料仕様
骨板は通常、ステンレス鋼、チタン、または特殊合金から製造され、これらは厳格な材料基準を満たす必要があります。骨板メーカーは、ISO 5832認証を取得したサプライヤーから原材料を調達しなければなりません。この規格では、整形外科用金属インプラントの化学組成、機械的特性、純度要件が定められています。骨板メーカーは、各ロットについて材料証明書を確認し、完成品の骨板と原材料のロットを結びつけるトレーサビリティ記録を維持する必要があります。このような材料認証により、骨板メーカーが不良品や規格不適合品を意図せず製造工程に混入させることを防いでいます。
生体適合性試験に関するISO 10993規格
骨板メーカーは、新たな骨板設計を市場に出す前に、ISO 10993規格に基づく包括的な生体適合性試験を実施しなければなりません。当該メーカーは独立した試験機関に委託し、骨板試料を用いて細胞毒性、感作性、刺激性および全身毒性を評価します。ISO 10993による生体適合性認証は、当該骨板設計が人体組織に植込みされた際に有害な生物学的反応を引き起こさないことを証明するものです。メーカーはすべての試験結果を文書化し、技術ファイルの一部として保管する必要があります。この生体適合性認証は米国FDAおよび欧州の規制の双方で義務付けられており、主要市場へ進出するすべての骨板メーカーにとって不可欠な要件です。
滅菌およびその他の適合性基準
滅菌バリデーションおよびISO 11135
ほとんどの骨板は、病院および手術センターへの出荷前にエチレンオキサイド(EO)ガスで滅菌されます。骨板メーカーは、適切な滅菌効果を達成するためのパラメーターを定義するISO 11135規格に従って、滅菌プロセスの妥当性確認(バリデーション)を行う必要があります。また、メーカーは、EO滅菌によって微生物量が許容可能な水準まで低減されることを示すとともに、骨板の材質や機械的特性が損なわれないことも証明しなければなりません。滅菌の妥当性確認には、複数回の試験サイクルの実施と、規制当局への文書提出が求められます。
初期の検証を越えて、骨板製造業者は、滅菌ロット内に生物学的および化学的指標を配置し、継続的な工程監視を実施しなければなりません。骨板製造業者が生産するすべてのロットの骨板は、出荷前に検証試験を受ける必要があります。ISO 11135への適合は、手術室に届けられる骨板が病原体を含まず、外科的手術におけるインプラントとして安全であることを保証します。骨板製造業者の滅菌認証は、製品のリコールリスクおよび法的責任の範囲に直接影響を与えます。
トレーサビリティおよびロット管理認証
規制当局は、骨板メーカーが原材料の受領から最終滅菌・出荷に至るまでの完全なトレーサビリティを確保することを要求しています。骨板メーカーは、完成品の各骨板をその構成材料、製造日、滅菌サイクル、流通記録に結びつけるロット追跡システムを導入しなければなりません。このようなトレーサビリティ認証により、安全性に関する問題が発生した場合に迅速な回収(リコール)を実施できます。現代の骨板メーカーでは、シリアル番号およびバーコードシステムを活用してトレーサビリティを自動化しており、上市後監視および患者安全への取り組みを示しています。
よくある質問
骨板メーカーが取得すべき最も重要な認証は何ですか?
ISO 13485は、他のすべての適合性対応を支える品質マネジメントシステムの枠組みを確立する点で、基盤となる認証として広く認識されています。ISO 13485がなければ、骨板メーカーはFDAや欧州などの規制要件を実質的に実施できません。ただし、骨板メーカーはすべての認証を相互に関連付けられたものとして捉える必要があります。それぞれの認証は製品の安全性と規制承認を確保するために、特定の適合性の側面をカバーしています。
骨板メーカーがすべての必要な認証を取得するには、通常どのくらいの期間が必要ですか?
骨プレートメーカーは、包括的な認証取得に通常18~36か月を要します。ISO 13485の導入には6~18か月、生体適合性試験および滅菌バリデーションには3~6か月かかり、FDA承認またはCEマーク取得プロセスは、製品の複雑さに応じてさらに6~18か月かかることがあります。骨プレートメーカーは、すべての文書パッケージを並行して準備し、医療機器の規制承認ルートに精通したコンサルタントと連携することで、このスケジュールを短縮できます。
骨プレートの設計ごとに個別に認証が必要ですか。それとも、既存の承認を再利用できますか?
骨プレートメーカーは、既存のISO 13485認証をすべての製品ラインで活用できますが、設計に大幅な変更を加える場合は、新たな生体適合性試験および規制当局への申請が必要になります。また、新規設計が既存の比較対象機器と実質的に同等である場合、骨プレートメーカーは米国FDAへの510(k)申請を行うことができます。これにより、市場投入がスムーズになります。ただし、安全性または性能に影響を及ぼす可能性のある素材、設計、製造工程の変更については、骨プレートメーカーが規制当局に速やかに届け出る必要があります。骨プレートメーカーが採用する戦略は、新規骨プレートが既承認製品とどの程度異なるかによって決まります。