 EN
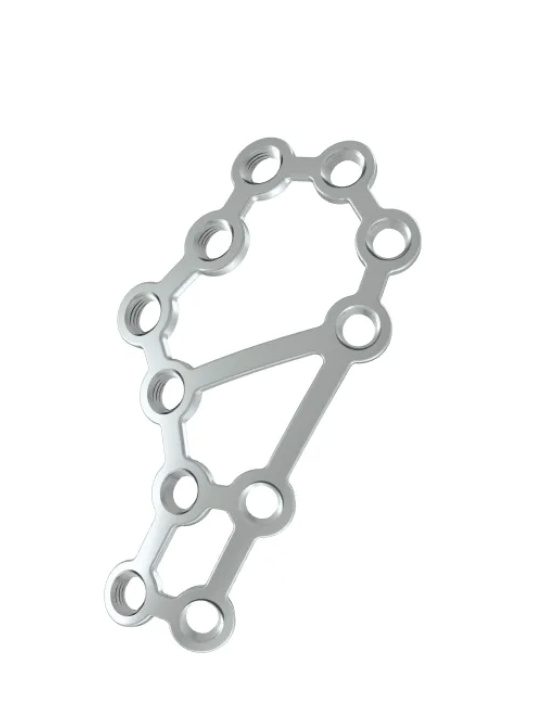
Виробництво ортопедичних імплантатів, зокрема костні пластини , вимагає суворого дотримання міжнародних стандартів та нормативно-правових рамок. Компанії, що працюють у галузі виробництва кісткових пластин, повинні отримати кілька сертифікатів, щоб продемонструвати свою прихильність якості, безпеці та відповідності вимогам. Ці сертифікати підтверджують, що виробник кісткових пластин експлуатує виробничі потужності та застосовує процеси, які відповідають або перевершують глобальні очікування щодо виробництва медичних виробів. Без належних сертифікатів виробник кісткових пластин не має права законно поширювати свою продукцію на ключових ринках чи зберігати довіру лікарів та пацієнтів.
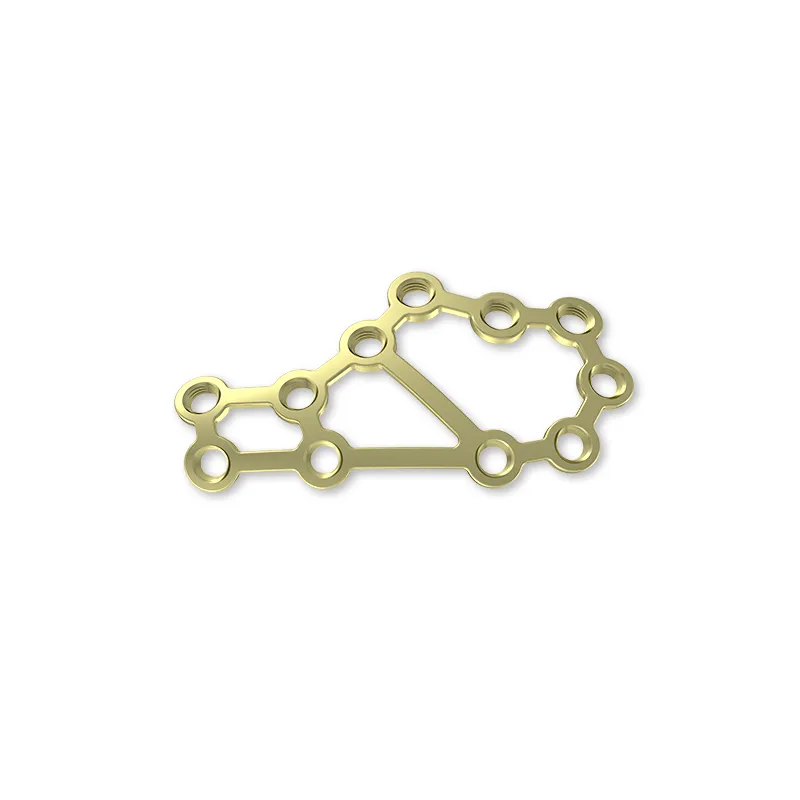
Регуляторні органи Європи, Північної Америки та Азіатсько-Тихоокеанського регіону вимагають від виробників кісткових пластин наявності задокументованого підтвердження відповідності за допомогою визнаних програм сертифікації. Кожна сертифікація відображає певний аспект експертності у роботі — чи то системи забезпечення якості виробництва, проектування продукту, здатність до стерилізації чи забезпечення прослідковуваності. Виробник кісткових пластин має поєднувати ці вимоги, зберігаючи при цьому економічну ефективність і конкурентоспроможне становище на високо регульованому ринку.
Сертифікація ISO 13485 щодо системи управління якістю
Розуміння вимог ISO 13485
Стандарт ISO 13485 встановлює вимоги до системи управління якістю для організацій, що проектують, виробляють і розповсюджують медичні вироби. Кожен виробник кісткових пластин, який прагне до розповсюдження своєї продукції на регульованих ринках, має отримати сертифікат відповідності ISO 13485. Цей сертифікат свідчить про те, що виробник кісткових пластин реалізував системні процеси для контролю проектування, виробництва, верифікації та поставки медичних виробів. Стандарт ISO 13485 охоплює контроль документації, підготовку персоналу, управління постачальниками та протоколи нагляду за продукцією після її введення на ринок — усі ці елементи є обов’язковими для виробників кісткових пластин.
Виробник кісткових пластин, який отримав сертифікацію ISO 13485, зобов’язаний пройти суворі аудити третьої сторони, що охоплюють усі аспекти виробничого середовища. Під час аудиту перевіряються умови чистих приміщень, калібрування обладнання, відстеження партій та процедури коригувальних дій, спеціально розроблені для виробництва кісткових пластин. Для виробника кісткових пластин ця сертифікація є підтвердженням для хірургів, закупівельних команд лікарень та регуляторних органів того, що компанія дотримується світових стандартів виробничої дисципліни.
Процес впровадження та аудиту
Виробник кісткових пластин зазвичай інвестує від 6 до 18 місяців у впровадження протоколів ISO 13485 перед аудитом сертифікації. Виробник кісткових пластин має задокументувати кожен етап проектування та виробництва, створити ручники з якості та навчити всіх співробітників відповідним процедурам. Під час аудиту зовнішні оцінювачі перевіряють, чи відповідають фактичні практики виробника кісткових пластин задокументованим процедурам. Для забезпечення постійної відповідності виробник кісткових пластин проходить наглядові аудити щороку та повну повторну сертифікацію раз на три роки.
Регуляторні схвалення та сертифікації, специфічні для ринку
Схвалення FDA та вимоги до 510(k)
У Сполучених Штатах будь-який виробник кісткових пластин, який прагне вийти на ринок, повинен отримати схвалення FDA шляхом подання документації за процедурою 510(k), через шлях de novo або попереднього схвалення на ринку. Більшість виробників кісткових пластин обирають процедуру 510(k), доводячи суттєву еквівалентність у порівнянні з уже зареєстрованими референтними пристроями. Виробник кісткових пластин має подати детальні технічні специфікації, дані щодо біосумісності, валідацію стерилізації та клінічні докази, що підтверджують відповідність нової конструкції кісткової пластини заявленому призначенню. Схвалення FDA є обов’язковою умовою, яка забезпечує регуляторну довіру на глобальному рівні, оскільки багато міжнародних покупців використовують схвалення FDA як стандарт гарантування якості.
Виробник кісткових пластин також повинен підтримувати відповідну вимогам FDA систему якості (QSR), що значно перетинається зі стандартом ISO 13485, але містить додаткові вимоги FDA. Виробник кісткових пластин повинен створити систему звітності про небажані події та підтримувати регуляторну кореспонденцію з FDA. Це постійне співробітництво вимагає від виробника кісткових пластин інформувати FDA про будь-які суттєві зміни у конструкції чи поліпшення виробничих процесів, що впливають на безпеку чи ефективність кісткових пластин.
Європейський регламент щодо медичних виробів (MDR) та маркування CE
Європейські ринки вимагають, щоб виробники кісткових пластин дотримувалися Регламенту ЄС щодо медичних виробів (MDR 2017/745). Виробник кісткових пластин має отримати знак СЕ, який підтверджує, що кісткова пластина відповідає основним вимогам щодо безпеки та ефективності. Виробник кісткових пластин має співпрацювати з повідомленим органом, який проводить оцінку відповідності та перевіряє технічну документацію. Для виробів класу II, до яких належать більшість кісткових пластин, виробник має продемонструвати відповідність за допомогою забезпечення якості проектування та виробництва. Процес отримання знаку СЕ вимагає від виробника кісткових пластин ведення детальних файлів управління ризиками, файлів історії проектування та звітів клінічної оцінки.
Сертифікація матеріалів та стандарти біосумісності
ISO 5832 та специфікації матеріалів
Пластини для кісток зазвичай виготовляють із нержавіючої сталі, титану або спеціальних сплавів, які мають відповідати суворим стандартам щодо матеріалів. Кожен виробник пластин для кісток повинен закуповувати матеріали у постачальників, які надають сертифікати ISO 5832 — цей стандарт визначає вимоги до складу, механічних властивостей та чистоти металевих ортопедичних імплантатів. Виробник пластин для кісток повинен перевіряти сертифікати матеріалів для кожної партії й зберігати документи, що забезпечують повну прослідковість — вони мають пов’язувати готові пластини для кісток із партіями вихідних матеріалів. Таке сертифікування матеріалів гарантує, що виробник пластин для кісток не може випадково використати дефектні або непридатні матеріали у виробництві.
Біосуміснісне тестування за ISO 10993
Виробник кісткових пластин повинен проводити комплексне тестування на біосумісність згідно зі стандартами ISO 10993 перед випуском будь-якого нового дизайну кісткової пластини. Виробник кісткових пластин залучає незалежні лабораторії для оцінки цитотоксичності, сенсибілізації, іритації та системної токсичності за допомогою зразків кісткових пластин. Сертифікація на біосумісність за ISO 10993 підтверджує, що дизайн кісткової пластини не викликає шкідливої біологічної реакції при імплантації в людську тканину. Виробник кісткових пластин повинен задокументувати всі результати тестів і зберігати їх як частину технічного файлу. Сертифікація на біосумісність є обов’язковою вимогою як FDA, так і європейських регуляторних органів, тому є невід’ємним елементом для будь-якого виробника кісткових пластин, що виходить на основні ринки.
Стерилізація та додаткові стандарти відповідності
Валідація стерилізації та ISO 11135
Більшість кісткових пластин стерилізують газом оксиду етилену (EO) перед відправленням у лікарні та хірургічні центри. Виробник кісткових пластин має валідувати процеси стерилізації згідно зі стандартами ISO 11135, які визначають параметри досягнення достатньої ефективності стерилізації. Виробник кісткових пластин має продемонструвати, що стерилізація оксидом етилену знижує мікробне навантаження до прийнятного рівня, не пошкодивши матеріал кісткової пластини чи її механічних властивостей. Для валідації стерилізації виробнику кісткових пластин необхідно провести кілька тестових циклів і надати документацію регуляторним органам.
Крім початкової перевірки, виробник кісткових пластин має здійснювати постійний моніторинг процесу за допомогою біологічних та хімічних індикаторів, розміщених у навантаженнях для стерилізації. Кожна партія кісткових пластин, виготовлених виробником кісткових пластин, проходить верифікаційне тестування перед випуском. Відповідність стандарту ISO 11135 забезпечує, що кісткова пластина, яка потрапляє до операційної, не містить патогенів і є безпечною для хірургічної імплантації. Сертифікація стерилізації виробника кісткових пластин безпосередньо впливає на ризик відкликання продукту та рівень відповідальності.
Сертифікація зворотної відстежуваності та відстеження партій
Регуляторні агентства вимагають, щоб виробник кісткових пластин забезпечував повну прослідковуваність від отримання сировини до остаточної стерилізації та відправлення. Виробник кісткових пластин має впровадити системи відстеження партій, які пов’язують кожну готову кісткову пластину з її компонентними матеріалами, датами виробництва, циклом стерилізації та записами про розповсюдження. Цертифікація прослідковуваності дозволяє виробнику кісткових пластин швидко проводити вилучення продукції у разі виникнення проблем із безпекою. Сучасні виробники кісткових пластин використовують системи серіалізації та штрихкодів для автоматизації прослідковуваності, що свідчить про їхню зобов’язаність щодо нагляду за продуктом після його введення на ринок та безпеки пацієнтів.
Часті запитання
Яка сертифікація є найважливішою для виробника кісткових пластин?
ISO 13485 загалом вважається базовим сертифікатом, оскільки саме він встановлює структуру системи управління якістю, що забезпечує всі інші зусилля щодо відповідності. Без ISO 13485 виробник кісткових пластин не може ефективно реалізувати вимоги FDA, Європейського Союзу чи інших регуляторних органів. Однак виробники кісткових пластин мають розглядати всі сертифікати як взаємопов’язані: кожен із них охоплює певний аспект відповідності, і разом вони гарантують безпеку продукції та отримання регуляторного схвалення.
Скільки часу, як правило, потрібно виробнику кісткових пластин для отримання всіх необхідних сертифікатів?
Виробнику кісткових пластин зазвичай потрібно 18–36 місяців, щоб отримати повний охоплення сертифікацією. Впровадження ISO 13485 триває 6–18 місяців, валідація біосумісності та стерилізації — 3–6 місяців, а процеси отримання дозволу FDA або CE можуть тривати 6–18 місяців залежно від складності. Виробник кісткових пластин скорочує цей термін, одночасно готуючи всі пакети документації й залучаючи консультантів із регуляторних питань, які мають досвід роботи з медичними виробами.
Чи потрібна окрема сертифікація для кожної моделі кісткової пластини, чи виробник кісткових пластин може повторно використовувати наявні схвалення?
Виробник кісткових пластин може скористатися існуючим сертифікатом ISO 13485 для всіх лінійок продукції, але значні зміни в конструкції вимагають нових тестів на біосумісність та подання документів у регуляторні органи. Виробник кісткових пластин може подавати заявки за процедурою 510(k), якщо нові конструкції є суттєво еквівалентними референтним пристроям, що спрощує вихід на ринок. Однак виробники кісткових пластин зобов’язані повідомляти регуляторні органи про будь-які зміни в матеріалах, конструкції чи технологічних процесах виробництва, які можуть вплинути на безпеку чи ефективність. Стратегія, яку обирає виробник кісткових пластин, залежить від того, наскільки суттєво нова кісткова пластина відрізняється від уже затверджених раніше продуктів.
Зміст
- Сертифікація ISO 13485 щодо системи управління якістю
- Регуляторні схвалення та сертифікації, специфічні для ринку
- Сертифікація матеріалів та стандарти біосумісності
- Стерилізація та додаткові стандарти відповідності
-
Часті запитання
- Яка сертифікація є найважливішою для виробника кісткових пластин?
- Скільки часу, як правило, потрібно виробнику кісткових пластин для отримання всіх необхідних сертифікатів?
- Чи потрібна окрема сертифікація для кожної моделі кісткової пластини, чи виробник кісткових пластин може повторно використовувати наявні схвалення?